CGMP準拠施設:医薬品の卓越性を実現する品質製造基準

すべてのカテゴリ

無料お見積りを取得する

担当者がすぐにご連絡いたします。
メール
氏名
会社名
添付ファイル
少なくとも1つの添付ファイルをアップロードしてください
Up to 3 files,more 30mb,suppor jpg、jpeg、png、pdf、doc、docx、xls、xlsx、csv、txt
メッセージ
0/1000

無料お見積りを取得する

担当者がすぐにご連絡いたします。
メール
氏名
会社名
添付ファイル
少なくとも1つの添付ファイルをアップロードしてください
Up to 3 files,more 30mb,suppor jpg、jpeg、png、pdf、doc、docx、xls、xlsx、csv、txt
メッセージ
0/1000

cGMP準拠の施設

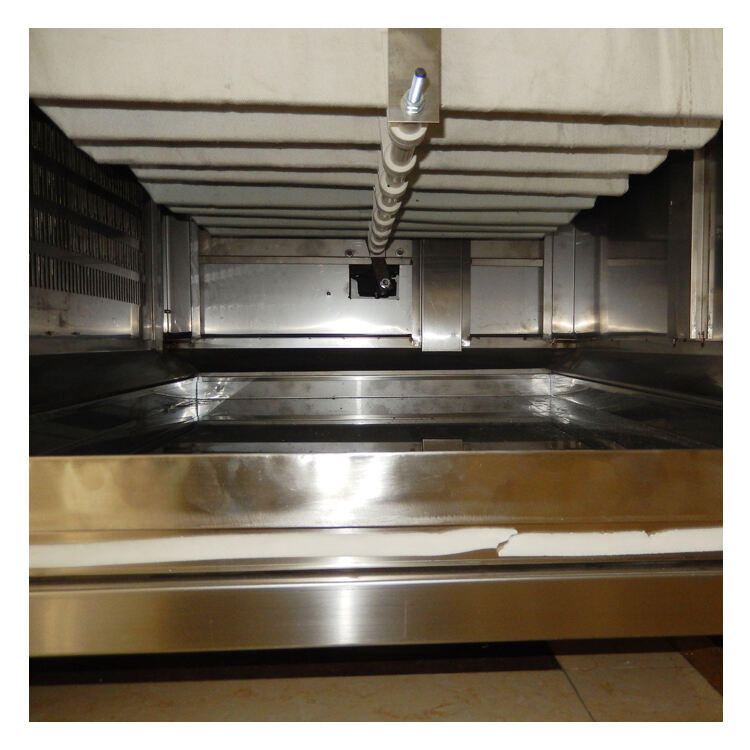
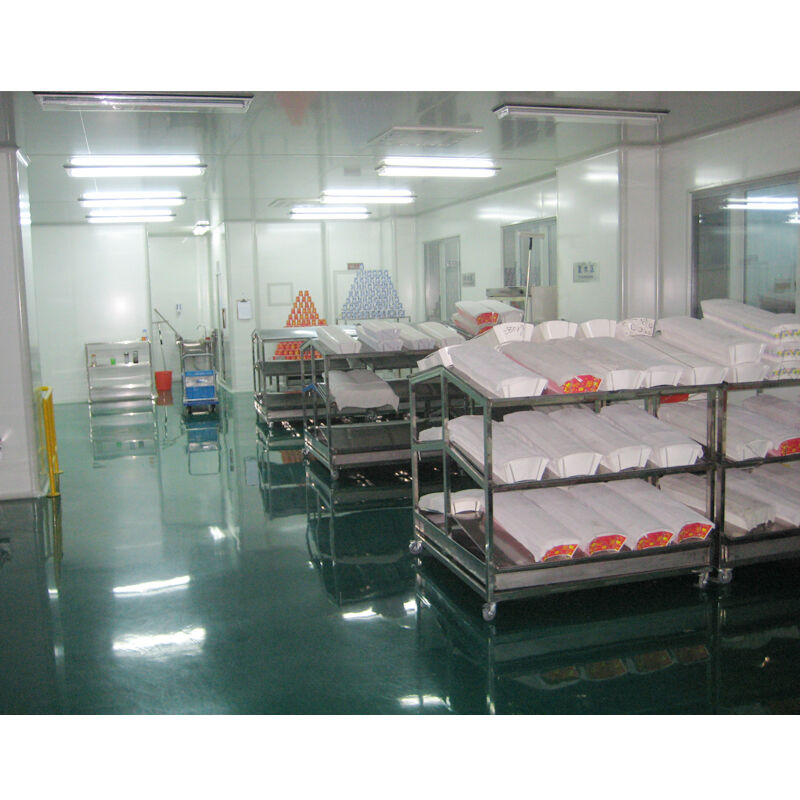
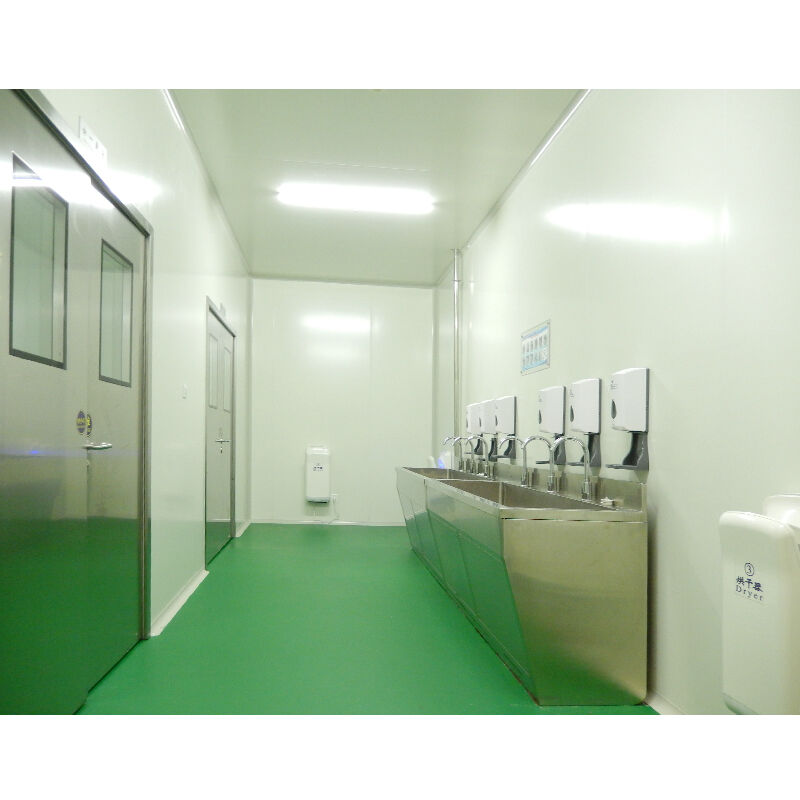
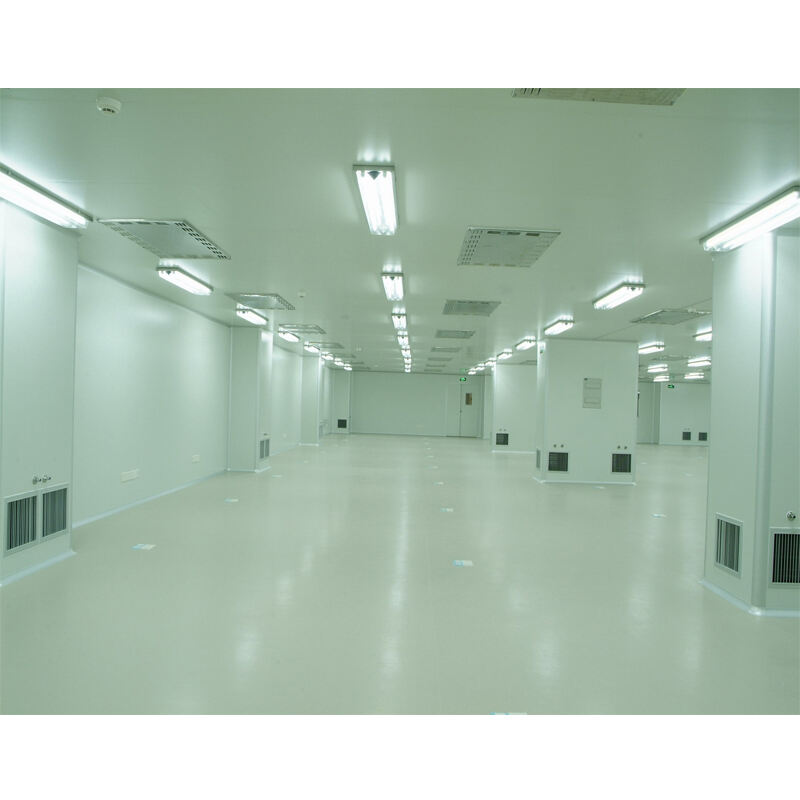
CGMP準拠施設とは、FDAなどの規制当局が定めた「現在の適正製造規範(Current Good Manufacturing Practice: cGMP)」に準拠した製造環境を意味します。このような施設は、医薬品、バイオ医薬品、医療機器、および健康食品(ダイエタリーサプリメント)を、品質基準に従って一貫して製造・管理することを保証するよう設計されています。cGMP準拠施設の主な機能は、最終製品の検査のみでは排除できない医薬品製造に伴うリスクを最小限に抑えることです。これらの施設では、作業員の資格要件、建物および施設の設計、設備の保守管理、原材料の試験、製造工程、品質管理手順など、製造に関する体系的なアプローチが導入されています。技術的特徴としては、厳密な温度・湿度監視が可能な制御された環境条件、クリーンルーム等級を維持する高度な空気ろ過システム、および規定されたパラメーター内で一貫して性能を発揮する妥当性確認済み設備などが挙げられます。文書管理システムでは、原材料の受領から最終製品の出荷に至るまでの生産のすべての側面を追跡し、完全なロット記録を作成することで、規制への適合性を実証しています。最新のcGMP準拠施設では、環境モニタリング、電子ロット記録、リアルタイムデータ分析のための自動化システムを活用し、品質保証を強化しています。これらの施設の応用範囲は、無菌注射剤、経口固形製剤、バイオ医薬品製造、医療機器組立など、幅広い医薬品製造分野に及びます。また、契約製造業者(CMO)、臨床試験用医薬品の開発を行う研究機関、および商業用医薬品を製造する既存の製薬企業など、多様な顧客に対応しています。cGMP準拠施設の枠組みは、世界中の異なる市場における規制要件を満たしつつ、製品の安全性、有効性、および品質を確保します。これらの施設は、進化する基準への継続的な適合性を確認するため、規制当局による定期的な監査を受けており、世界中の患者に届けられる医療製品の製造に必要な営業許可を維持しています。

新製品のおすすめ

CGMP準拠の施設内で運営することは、製品品質および事業成功に直接影響を与える多大なメリットをもたらします。まず、こうした施設では、検証済みの工程および厳格な試験手順を通じて、製造されるすべての製品が一貫した品質基準を満たすことが保証されます。この一貫性により、製品のリコールリスクが低減され、これは財務的に甚大な打撃を及ぼすだけでなく、ブランドの評判を損なう可能性があります。cGMP準拠の施設で製造を行うことで、世界中の規制当局がこれらの基準を認めているため、国際的な流通に向けた承認プロセスが円滑化され、グローバル市場へのアクセスが可能になります。cGMP準拠の施設における体系的な製造アプローチは、標準化された手順によってエラーおよび無駄を削減し、効率性を高めます。こうした環境で勤務するスタッフは、専門的な訓練を受けることでスキルが向上し、患者の安全を守るという自身の責任の重要性を十分に理解できるようになります。さらに重要な利点として、すべての製造ロットについて完全なトレーサビリティを提供する包括的な文書管理システムがあります。製品に関して何らかの疑問が生じた場合、メーカーは直ちに詳細な記録にアクセスでき、使用された原材料、当該ロットを処理した設備、および品質仕様の適合を確認した試験内容を正確に把握できます。このような透明性は、規制当局、医療従事者、および患者との信頼関係構築に寄与します。また、cGMP準拠の施設では、設備の信頼性を維持するための予防保全プログラムが導入されており、予期せぬダウンタイムによる生産スケジュールの乱れを軽減します。こうした施設内の制御された環境は、製品を汚染から保護し、患者に届く製品が純粋かつ安全であることを保証します。企業にとって、cGMP準拠の施設への投資は、品質に対するコミットメントを示すものであり、品質確保を軽視する競合他社と差別化を図ることを可能にします。このようなコミットメントは、信頼性の高い組織との提携を引きつけ、契約製造(CMO)業務の機会を拡大します。cGMP準拠の施設に組み込まれた品質管理システムは、継続的改善の文化を醸成し、チームが定期的に工程を評価して改善策を実施する体制を支えます。この能動的なアプローチにより、問題が顕在化する前に潜在的な課題を特定でき、時間および資源の節約につながります。cGMP準拠の施設を運営する企業では、品質不具合リスクの低減により賠償請求が減少するため、保険料が低くなる可能性があります。また、安全性および品質を最優先とする施設で働くことに誇りを持つ従業員は、離職率の低下およびより高いエンゲージメントを実現します。最終的に、cGMP準拠の施設は、医薬品製造において最も重要なステークホルダー——すなわち、安全で有効な医薬品に依存して健康を維持または回復しようとする患者——を守ることになります。

最新ニュース

モジュラー式空気調和装置の利点とは何ですか

02

Dec

モジュラー式空気調和装置の利点とは何ですか

現代の工業施設や商業ビルでは、ますます複雑化する空気質の課題に直面しており、洗練されながらも柔軟な対応が求められています。従来のHVACシステムは、施設の拡張や運用変更が必要になった場合など、多くの場面で十分な対応ができません。
さらに表示
空気調和装置に見られる一般的な問題とその解決策は何ですか

02

Dec

空気調和装置に見られる一般的な問題とその解決策は何ですか

空気調和装置は、現代のHVACシステムの中心として機能し、商業施設や工業施設における空気の循環、ろ過、調整を管理します。これらの高度なシステムは、エネルギー効率を維持しつつ、最適な室内空気品質を確保します。
さらに表示
電子機器、医療、精密製造分野におけるクリーンルームの応用

30

Jan

電子機器、医療、精密製造分野におけるクリーンルームの応用

現代の製造および医療施設では、製品品質、安全性、および規制対応を確保するために、制御された環境への依存度が極めて高くなっています。クリーンルームとは、浮遊粒子、汚染物質、および周辺環境…を厳密に管理する特殊な環境を指します。
さらに表示
クリーンルームが業界標準を満たさない場合、どのような問題が発生するか?

30

Jan

クリーンルームが業界標準を満たさない場合、どのような問題が発生するか?

クリーンルーム施設は、医薬品製造から半導体製造に至るまで、多数の産業において基盤的な役割を果たしています。こうした制御された環境が定められたクリーンルーム基準を満たさない場合、その影響は深刻かつ甚大となり得ます…
さらに表示

無料お見積りを取得する

担当者がすぐにご連絡いたします。
メール
氏名
会社名
添付ファイル
少なくとも1つの添付ファイルをアップロードしてください
Up to 3 files,more 30mb,suppor jpg、jpeg、png、pdf、doc、docx、xls、xlsx、csv、txt
メッセージ
0/1000

cGMP準拠の施設

高度な環境制御システムにより製品の品質を確保

高度な環境制御システムにより製品の品質を確保

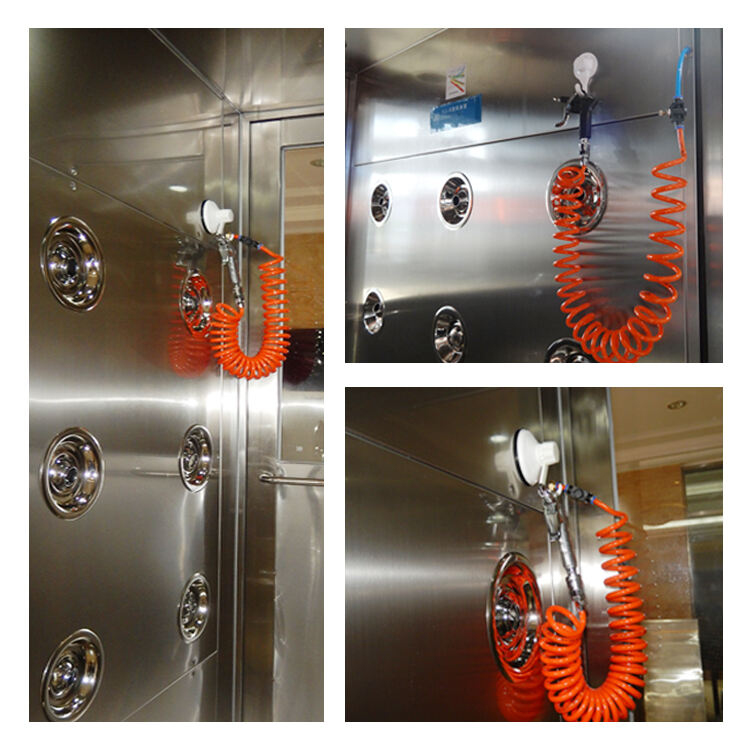
CGMP準拠施設内の環境制御システムは、製造プロセス全体を通じて製品品質を直接保護する上で、最も重要な技術投資の一つです。これらの高度なシステムは、通常68~77華氏度(約20~25℃)の精密な温度範囲を維持するとともに、湿度も狭い仕様内で厳密に制御し、医薬品原料の湿気による劣化を防止します。cGMP準拠施設における空調システムはHEPAフィルターを採用しており、0.3マイクロメートル以上の粒子を99.97%除去することで、1立方メートルあたりの許容粒子数に基づいて分類されたクリーンルーム環境を実現します。施設内の異なる製造エリアでは、実施される作業の感度に応じて適切なクラス分けが維持されており、無菌製品の製造には最も高いレベルの空気品質が要求されます。各室間の圧力差は、汚染の移行を防ぐために設定されており、空気はより清浄なエリアから比較的非重要度の高い空間へと流れます。cGMP準拠施設では、これらの環境パラメーターを、検証済みのセンサーにより継続的に監視しており、条件が許容範囲外に逸脱した場合にはアラームが自動的に発報され、製品品質が損なわれる前に即時の是正措置が可能となります。モニタリング機器の定期的な校正により測定精度が確保され、その記録文書によって計測器が信頼性高く機能していることが証明されます。環境制御システムはまた、製造作業中に発生する空中浮遊汚染物質を除去するための空気交換率も管理し、生産活動全般にわたりクリーンルームのクラス分けを維持します。これらのシステムは冗長構成で運用されており、主系が故障した場合にバックアップ設備が自動的に起動して、環境制御の中断を確実に防止します。cGMP準拠施設における先進的環境システムへの投資は、汚染事象の低減、ロット不合格の減少、および規制要件を満たす一貫した製品品質という形で、多大なリターンをもたらします。こうした制御環境で作業するスタッフは、外部からの汚染源の持ち込みを最小限に抑えるための着衣手順(ガウンニング手順)を遵守しており、施設設計も、適切な位置に配置された着衣室およびエアロックを備えることで、これらの実践を支援しています。工学的に設計されたシステムと訓練を受けた人員の両者が統合されることで、原材料の搬入から完成品の包装・出荷まで、製品が一貫して保護される製造環境が実現されます。
包括的な文書管理およびトレーサビリティシステム

包括的な文書管理およびトレーサビリティシステム

文書化は、cGMP準拠施設における業務の基盤を形成し、すべての製品が承認済みの手順に従って製造され、出荷前にすべての品質仕様を満たしたことを示す完全な履歴記録を作成します。cGMP準拠施設における文書化システムは、各製品の製造方法を正確に定義する「マスターバッチ記録(MBR)」から始まります。これには、使用する特定の設備、工程パラメーター、工程中検査の要件、および受入基準が明記されます。生産が開始されると、作業者は実際の製造活動を記録する「バッチ生産記録(BPR)」を作成し、投入材料の重量、設備の識別番号、工程時間および温度、ならびに生産中に実施された品質チェックの結果を記録します。これらの記録におけるすべての記入欄には、当該作業を実施した者の署名または電子的識別情報、および作業実施日時が記載され、責任の所在とトレーサビリティが確保されます。cGMP準拠施設では、設備の清掃から環境モニタリング、分析試験法に至るまで、製品品質に影響を及ぼす可能性のあるすべての業務について標準作業手順書(SOP)が整備されています。これらの手順書は、実施前に正式なレビューおよび承認を経ており、バージョン管理により、従業員が常に最新の指示にアクセスできるようになっています。また、cGMP準拠施設内には変更管理システムが導入されており、工程・設備・手順に関する提案された変更について、その実施前に製品品質への潜在的影響を評価します。この体系的なアプローチにより、製品の安全性または有効性を損なうような予期せぬ結果が防止されます。逸脱管理プロセスでは、計画通りに作業が進行しなかった場合を記録し、根本原因の調査および再発防止のための是正措置の実施が求められます。cGMP準拠施設内で生成される文書は、規制当局による監査に対し、製造基準への適合性を客観的に証明する根拠を提供します。監査担当者は、完成品を生産の全工程にわたり遡及的に追跡し、承認済み手順が遵守され、品質基準が満たされていたことを確認できます。現代のcGMP準拠施設では、紙記録に代わって電子システムが徐々に導入されており、その利点には、誰が記録にアクセスし、どのような変更が加えられたかを記録する監査証跡(audit trail)によってデータ整合性が向上すること、特定の情報を迅速に検索・取得できる検索性の向上、および保管スペースの削減などがあります。記録形式が紙であれ電子であれ、cGMP準拠施設内の文書化システムは、製品が一貫した品質で製造され、安全性および有効性に関するすべての要求事項を満たすことを証明するという本質的な目的を果たします。
検証済み機器および工程管理

検証済み機器および工程管理

機器の妥当性確認(バリデーション)は、cGMP準拠施設において基本的な要件であり、製造設備がその使用期間を通じて、定められた仕様範囲内で一貫性と信頼性をもって機能することを保証します。この妥当性確認プロセスは、機器の設置段階から開始され、設置適格性確認(IQ)プロトコルによって、機器がメーカー仕様および施設要件に従って正しく設置されていることが検証されます。次に、運転適格性確認(OQ)試験により、機器が意図された全運転範囲で正しく動作し、すべての機能が設計通りに機能することを確認します。性能適格性確認(PQ)では、訓練を受けた作業員が標準手順に従って機器を操作した場合に、あらかじめ定められた受入基準を満たす結果を一貫して得られることを実証します。この三段階の妥当性確認アプローチにより、cGMP準拠施設における機器がその目的用途に適合していることを文書化された証拠として示すことができます。一度妥当性確認が完了した機器については、メーカーの推奨事項および実際の運用経験に基づいて策定されたスケジュールに従い、定期的な予防保全が実施され、その保全活動は記録され、機器が引き続き妥当性確認済みの状態であることを証明します。校正プログラムは、製造工程の監視および制御に用いる計測器が正確な測定値を提供することを保証するものであり、校正は定められた間隔で実施され、その際に用いる標準器は、国家または国際的な基準にさかのぼってトレーサビリティが確保されています。cGMP準拠施設では、各機器について保全、校正、清掃および使用履歴を記録する機器台帳(ロッグブック)を維持しており、これにより各機器の完全な履歴が構築されます。プロセスの妥当性確認は、機器の妥当性確認を越えて、製造プロセスが品質属性および仕様を満たす製品を一貫して生産できることを実証することを目的としています。プロセス性能適格性確認(PPQ)研究では、通常の製造条件下で複数ロットを製造し、そのデータを収集することで、プロセスが制御状態で稼働していることを証明します。これらのデータに対する統計解析により、通常のばらつきが特定され、プロセス能力が評価され、適切な仕様および管理戦略を決定するための根拠が提供されます。cGMP準拠施設では、製造中に重要なパラメーターを監視するプロセス管理が実施されており、自動化システムがしばしばリアルタイムのフィードバックを提供し、オペレーターが最適な条件を維持するために迅速な調整を行えるようになっています。プロセスが通常の運転範囲から逸脱した場合には、調査手順により製品品質への影響の有無および必要な是正措置が特定されます。再妥当性確認(リバリデーション)は、定期的に行われるほか、機器、プロセスまたは原材料に重大な変更が加えられた場合にも実施され、製品ライフサイクル全体を通じて妥当性確認済みの状態が維持されることを保証します。cGMP準拠施設における妥当性確認活動への投資は、製造業務が確実に制御下にあり、患者のニーズを満たす品質の高い製品を一貫して生産できる能力を有しているという確信を提供します。

無料お見積りを取得する

担当者がすぐにご連絡いたします。
メール
氏名
会社名
添付ファイル
少なくとも1つの添付ファイルをアップロードしてください
Up to 3 files,more 30mb,suppor jpg、jpeg、png、pdf、doc、docx、xls、xlsx、csv、txt
メッセージ
0/1000

無料お見積りを取得する

担当者がすぐにご連絡いたします。
メール
氏名
会社名
添付ファイル
少なくとも1つの添付ファイルをアップロードしてください
Up to 3 files,more 30mb,suppor jpg、jpeg、png、pdf、doc、docx、xls、xlsx、csv、txt
メッセージ
0/1000